
Myasthenia gravis (MG)

- Inhaltsverzeichnis
- Was ist generalisierte Myasthenia gravis (gMG) – und wie entsteht die neuromuskuläre Übertragungsstörung?
- Wie häufig und bei welchen Patientengruppen kommt Myasthenia gravis vor?
- Wie erkenne ich die Symptome von Myasthenia gravis?
- Wie wird Myasthenia gravis diagnostiziert?
- Wie lässt sich Myasthenia gravis behandeln?
- Wie wirkt sich Myasthenia gravis auf das Leben von Patient:innen aus?
- FAQ
Die Symptomatik der Myasthenia gravis wurde bereits im Jahr 1672 erstmals beschrieben. Der zugrunde liegende Bericht deutete auf einen Patienten mit belastungsabhängiger Muskelschwäche hin, welche sich ausschließlich auf die Muskulatur der Augen, sowie des Mund- und Rachenraums auswirkte. Im Laufe der Zeit gab es immer wieder Berichte über dieses Krankheitsbild. Klassifiziert wurde Myasthenia gravis schließlich im Jahr 1879 durch Wilhelm Erb, weshalb die Krankheit auch „Erbsche Krankheit“ genannt wurde. Im Jahr 1895 wurde schließlich der Begriff Myasthenia gravis etabliert, unter dem die Autoimmunerkrankung heute geläufig ist.1
Inhaltsverzeichnis
Sie sind Ärzt:in oder Apotheker:in?
Loggen Sie sich jetzt ein und erfahren Sie mehr: Hier finden Sie unter anderem:
- Aktuelles zur Therapie der Myasthenia gravis
- Hilfreiche Materialien für Ihren Praxisalltag
- Produktinformationen von Johnson & Johnson
Was ist generalisierte Myasthenia gravis (gMG) – und wie entsteht die neuromuskuläre Übertragungsstörung?
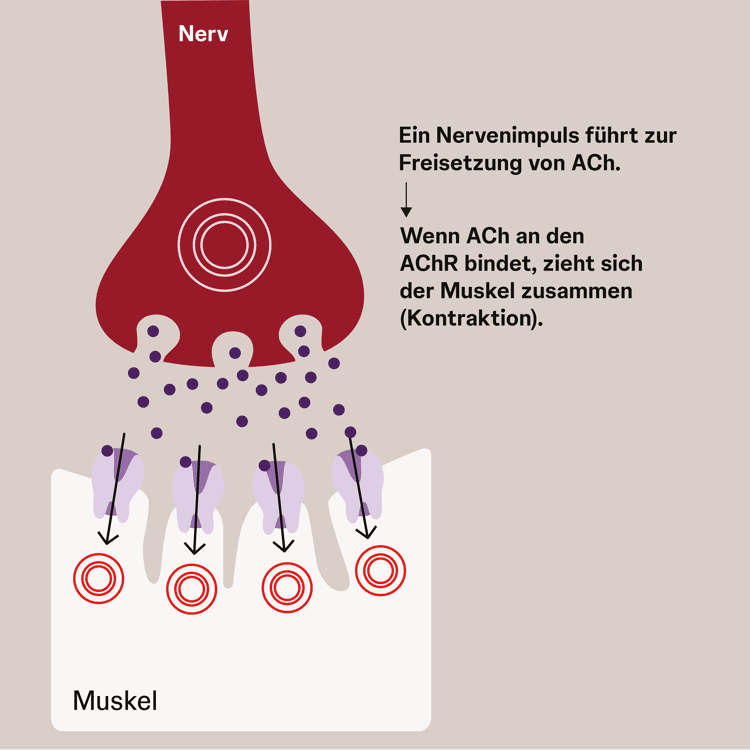
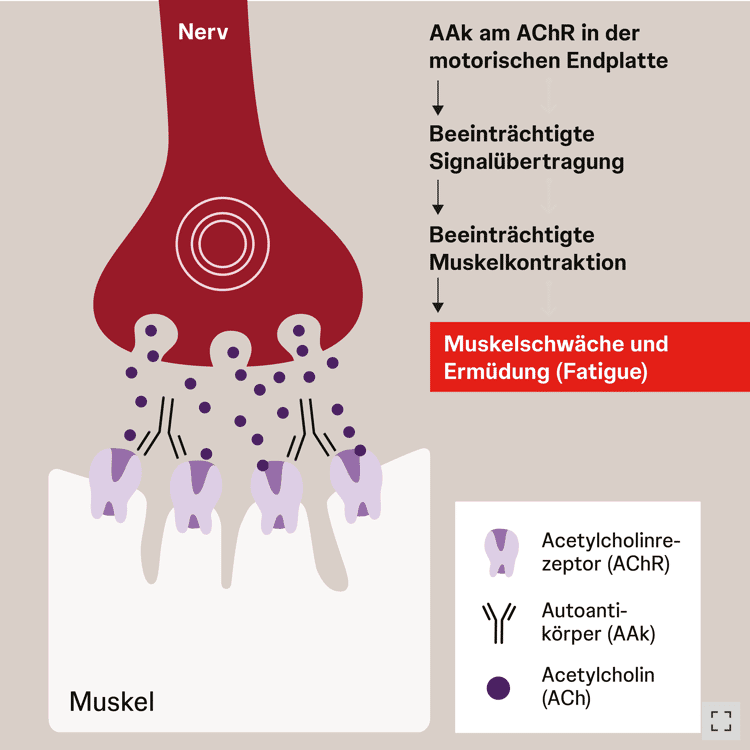
Myasthenia gravis ist eine Autoimmunerkrankung. Die ausgelöste belastungsbedingte Muskelschwäche lässt sich auf eine gestörte Signalübertragung an der motorischen Endplatte zurückführen. In gesunden Menschen sorgt die Ausschüttung von Acetylcholin in der motorischen Endplatte für eine Reizübertragung von Nerv auf Muskel. Diese Reizweiterleitung ist bei Patient:innen mit Myasthenia gravis gestört.2
Die Myasthenia gravis lässt sich in zwei Formen unterteilen. So gibt es die okuläre Myasthenia gravis, bei der nur die Muskulatur des Auges betroffen ist, und die generalisierte Myasthenia gravis, bei der auch andere Skelettmuskeln betroffen sein können, typischerweise die Muskulatur im Hals-, Arm- und Beinbereich. Die okuläre Myasthenia gravis entwickelt sich häufig in den ersten zwei Jahren zu einer generalisierten Myasthenia gravis.2
Motorische Endplatte bei gesunden Menschen
Motorische Endplatte bei gMG-Patient:innen
Wie häufig und bei welchen Patientengruppen kommt Myasthenia gravis vor?
Wie viele Patient:innen sind von Myasthenia gravis betroffen?
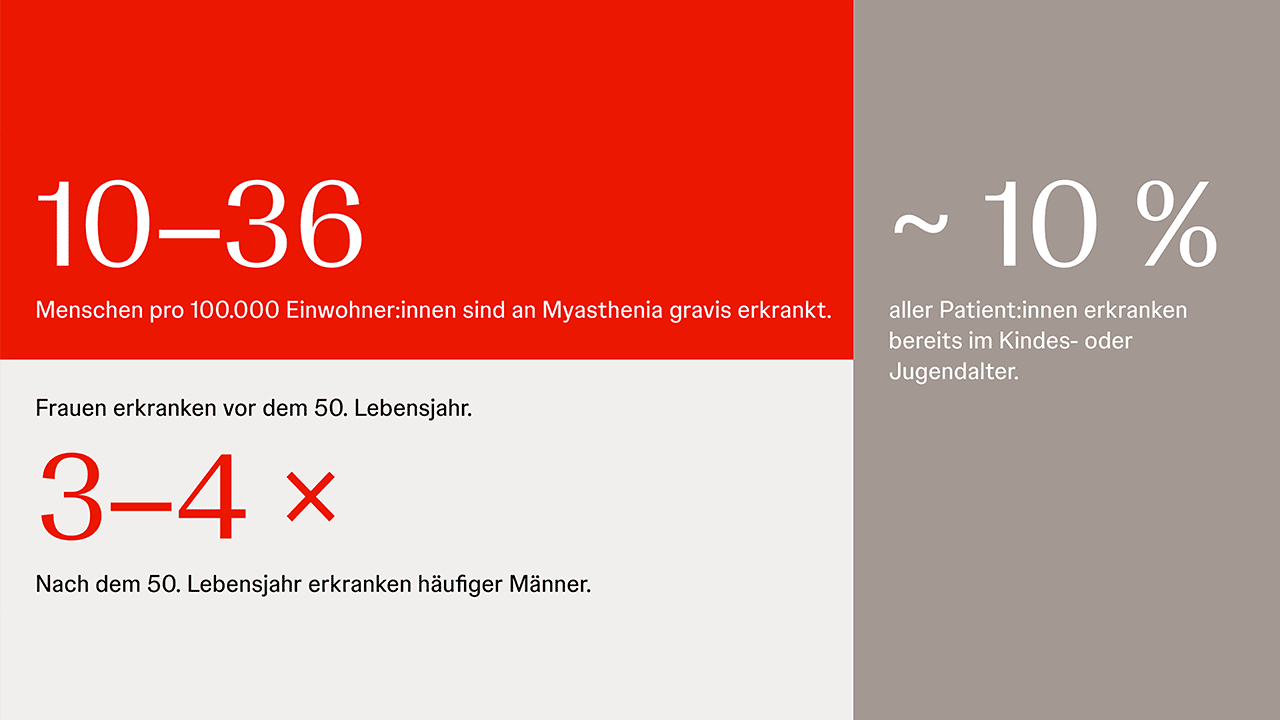
Myasthenia gravis zählt zu den seltenen Erkrankungen. Jährlich erkranken 0,25–3,0 Menschen pro 100.000 Einwohner:innen neu an Myasthenia gravis. Insgesamt sind 10–36 Personen von 100.000 Menschen von einer Erkrankung mit Myasthenia gravis betroffen. Zudem zeigen sich bei Myasthenia gravis deutliche geschlechts- und altersspezifische Unterschiede. Die frühe Form der Erkrankung, die vor allem Personen unter 50 Jahren betrifft, tritt bei Frauen drei- bis viermal häufiger auf als bei Männern. Bei der späten Form hingegen sind etwas mehr Männer betroffen. Darüber hinaus erkranken etwa zehn Prozent der Patient:innen bereits vor dem 18. Lebensjahr.3
Welche Risikofaktoren begünstigen eine Erkrankung mit Myasthenia gravis?
Es gibt verschiedene Faktoren, welche zu einem erhöhten Risiko einer Myasthenia gravis Erkrankung führen können. So konnten Gene identifiziert werden, die mit einem erhöhten Risiko korrelieren. Zusätzlich scheinen Sexualhormone einen Einfluss zu haben und könnten ein möglicher Erklärungsansatz sein, warum Frauen früher erkranken als Männer.2 Dagegen konnten bislang keine Umweltfaktoren identifiziert werden, die das Risiko, an einer Myasthenia gravis zu erkranken, erhöhen. Der größte Risikofaktor scheint jedoch ein Thymom zu sein. Ungefähr ein Drittel aller Patient:innen mit Thymom erkranken auch an Myasthenia gravis.4
Welche Subtypen von Myasthenia gravis gibt es?
Myasthenia gravis kann anhand des Vorhandenseins von Autoantikörpern in seropositive und seronegative Formen unterteilt werden. Etwa 10 % der Patient:innen weisen keine nachweisbaren Autoantikörper auf und gelten daher als seronegativ. Seropositive Patient:innen weisen Autoantikörper im Blut auf und können anhand dieser in Subtypen unterteilt werden. Die Subtypen spielen unter anderem eine wichtige Rolle in der Therapieentscheidung von Myasthenia gravis.2 Dabei beschreiben sie, gegen welche Zielstruktur sich die Autoantikörper richten. Die Autoantikörper richten sich gegen den Acetylcholinrezeptor (AChR), die muskelspezifische Tyrosinkinase (MuSK) oder das Low-Density-Rezeptor-verwandtes Protein 4 (LRP4). In ca. 85 % der seropositiven Fälle richten sich die Autoantikörper gegen den AChR. Bei circa 6 % der Patient:innen richten sich die Autoantikörper gegen MuSK und gegen LRP4 in ca. 2 % der Fälle.5
Wie erkenne ich die Symptome von Myasthenia gravis?
Das Leitsymptom ist die beschriebene belastungsabhängige Muskelschwäche. Die Muskelschwäche kann mit leichten Muskelschmerzen einhergehen. Da einer generalisierten Myasthenia gravis in 70 % der Fälle eine okuläre Myasthenia gravis vorausgeht, sind die äußere Augenmuskulatur und der Lidheber in der Regel zuerst betroffen.3


- Herabhängen des oberen Augenlids
- Doppeltsehen

- Schluck- und Kaubeschwerden
- Motorische Sprachstörungen
- Schwäche in Armen und Beinen
- Erschwertes Beugen/Strecken des Nacken

- Erschwerte Atmung bis hin zu Atemversagen
- Myasthene Krise: Lebensbedrohliche Muskelschwäche mit Atemversagen
Wie wird Myasthenia gravis diagnostiziert?
Welche Diagnoseverfahren gibt es?
Die Diagnoseverfahren bei der Myasthenia gravis lassen sich in verschiedene Kategorien einteilen.3
a. Simpson-Test: Analyse der Ermüdung des Augenlids durch Blicken an die Decke
b. Halteversuche: Untersuchung der Ermüdung von Haltemuskulatur an Beinen, Armen oder dem Kopf
c. Eisbeuteltest: Verbesserung von Muskelschwäche durch Kälteanwendung
a. Bestimmung von Autoantikörpern im Blut (AChR, MuSK, LRP4)
b. Wichtig: Seronegative Patient:innen können durch diese Messverfahren nicht diagnostiziert werden, da keine messbaren Autoantikörper vorhanden sind
c. Weitere serologische Untersuchungen, um andere Autoimmunerkrankungen auszuschließen
a. Dekrement-Test:
- Wiederholte Kontraktion durch schwache elektrische Impulse
- Bei Ermüdungserscheinung kann eine Myasthenia gravis vorliegen
- Bei generalisierter Myasthenia gravis verlässlicher als bei okulären Myasthenia gravis
b. Einzelfaser-Elektromyographie (EMG):
- Messung der Aktionspotentiale einzelner Muskelfasern in einer motorischen Einheit
- Durch Messung der Variabilität des zeitlichen Abstands von Potentialen einzelner Muskelfasern kann ein „Jitter“ bestimmt werden, der Aussage über die Myasthenia gravis gibt
- Hohe Sensitivität, aber ein von Myasthenia gravis betroffener Muskel muss betroffen sein
a. Computertomographie (CT) oder Magnetresonanztomographie (MRT) zur Untersuchung der Thymusdrüse, um eine Veränderung der Drüse auszuschließen
b. Eignet sich nicht zur Bestimmung einer Myasthenia gravis Erkrankung
Wie unterscheidet man Myasthenia gravis von anderen myasthenen Erkrankungen?
Neben der Myasthenia gravis gibt es weitere Erkrankungen/Syndrome, die eine Myasthenie, also eine Schwäche der Skelettmuskulatur, hervorrufen können. Myasthenia gravis lässt sich nach der offiziellen Leitlinie von folgenden myasthenen Erkrankungen unterscheiden:3
Beim LEMS verbessern sich die Muskelschwäche/Lähmung unter Belastung kurzzeitig. Zudem können autonome Störungen auftreten, die z. B. zu Impotenz führen können.
Ist eine sehr seltene Erkrankung bei der zumeist keine Autoantikörper nachgewiesen werden können und ein molekulargenetisches Verfahren verwendet werden muss.
Welche Möglichkeit gibt es, Myastenia gravis zu klassifizieren?
Die Myasthenia Gravis Foundation of America (MGFA)-Klassifikation dient zum Erfassen des höchsten jemals erreichten Schweregrades im Krankheitsverlauf. Sie soll eine Standardisierung der Krankheitsanamnese ermöglichen und bietet eine Unterstützung bei Therapieentscheidungen.3
MGFA-Klasse I: Rein okuläre Myasthenie, beschränkt auf äußere Augenmuskeln und Lidschluss |
MGFA-Klasse II: Leichte generalisierte Myasthenie mit Einbeziehung anderer Muskelgruppen, oft einschließlich Augenmuskeln |
MGFA-Klasse III: Mäßiggradige generalisierte Myasthenie, oft einschließlich Augenmuskeln |
MGFA-Klasse IV: Schwere generalisierte Myasthenie |
MGFA-Klasse V: Intubationsbedürftigkeit mit und ohne Beatmung (myasthene Krise) |
Klassen II–IV lassen sich zusätzlich unterteilen: |
Adaptiert nach 3.
Welche Scores gibt es, um einen MG-Verlauf zu messen?
Neben der Klassifikation nach der MGFA gibt es noch weitere Methoden, um Myasthenia gravis und deren Verlauf zu beschreiben. Hier sind folgende Fragebögen zu nennen:3
- Myasthenia Gravis Activities of Daily Life Score (MG-ADL): Misst Auswirkungen von Myasthenia gravis auf Aktivitäten des täglichen Lebens.
- Quantitativer Myasthenia gravis Score (QMG): Misst Krankheitsschwere anhand der Muskelstärke.
- Revised Myasthenia Gravis Quality of Life Score (MG-Qol15r): Misst den Einfluss von Myasthenia gravis auf die Lebensqualität.
Wie lässt sich Myasthenia gravis behandeln?
Welche Behandlungsansätze gibt es bei der Behandlung von Myasthenia gravis?
Zur Behandlung von Myasthenia gravis ist eine Standardtherapie vorgesehen. Diese kann um eine Zusatztherapie ergänzt werden.3
Zur Standardtherapie werden hauptsächlich Acetylcholinesterase-Hemmer (AChE-Hemmer), Glukokortikosteroide und andere Immunsuppressiva eingesetzt. Der Autoantikörperstatus spielt bei der Standardtherapie einer milden/moderaten Myasthenia gravis keine Rolle. Bei einer Myasthenia gravis mit hoher Aktivität oder therapierefraktären Patient:innen kann die Standardtherapie um eine Zusatztherapie ergänzt werden. Hierzu zählen neonatale Fc-Rezeptor (FcRn)-Blocker und Komplementinhibitoren.3
Während Komplementinhibitoren eine Membranschädigung durch das Komplementsystem verhindern können, verringern FcRn-Blocker die Konzentration von Autoantikörpern im Blut. Im Falle einer myasthenen Krise ist zudem die Verabreichung von intravenösem Immunglobulin (IVIg), eine Plasmapherese oder eine Steroidpulstherapie möglich.3
Welche Therapieziele gibt es bei der Behandlung von Myasthenia gravis?
Das Therapieziel bei der Behandlung von Myasthenia gravis ist die bestmögliche Krankheitskontrolle unter Erhalt bzw. Wiederherstellung der Lebensqualität des/der Patient:in.3
Wie wirkt sich Myasthenia gravis auf das Leben von Patient:innen aus?
Myasthenia gravis begleitet viele Patient:innen Tag für Tag – nicht nur als medizinische Diagnose, sondern als ständiger Faktor im Alltag. Trotz verfügbarer Standardtherapien berichten rund 62 % der Betroffenen weiterhin über relevante Symptome wie rasche Ermüdbarkeit, Muskelschwäche beim Sprechen, Kauen, Gehen oder Heben der Arme.6 Besonders belastend sind für viele die typischen schwankenden Symptome im Tagesverlauf: Was morgens noch gut gelingt, kann wenige Stunden später kaum mehr möglich sein. Diese Schwankungen erschweren die Planung des täglichen Lebens und verlangen von Patient:innen ein hohes Maß an Selbstbeobachtung und Anpassungsfähigkeit.7,8
Zudem verläuft die Erkrankung oft in Phasen – auch bei stabiler Einstellung sind Rezidive nicht ungewöhnlich. Die anhaltende Symptomatik und die Unvorhersehbarkeit des Verlaufs unterstreichen die Notwendigkeit für therapeutische Optionen, die die Krankheitskontrolle weiter verbessern, Symptome minimieren und die Lebensqualität der Patient:innen steigern.6–8
Auch scheinbar alltägliche Aktivitäten wie Urlaubsreisen, sportliche Betätigung oder familiäre Planung können bei Myasthenia gravis zur Herausforderung werden – sie sind aber mit entsprechender Vorbereitung, Rücksicht auf individuelle Belastungsgrenzen und ärztlicher Begleitung meist gut zu bewältigen.7

Erfahren Sie jetzt mehr zur Krankheit und den Therapiemöglichkeiten
FAQ
1. Was ist Myasthenia gravis?
2. Welche unterschiedlichen Formen von Myasthenia gravis gibt es?
Myasthenia gravis lässt sich in okuläre und generalisierte Myasthenia gravis unterteilen. Die okuläre Myasthenia gravis betrifft nur die Muskulatur der Augen. Sie kann sich zu einer generalisierten Myasthenia gravis entwickeln, die Nacken, Arme, Beine und Atemmuskulatur betreffen kann.2
3. Welche Symptome treten bei Myasthenia gravis auf?
Myasthenia gravis verursacht eine belastungsabhängige Muskelschwäche, die sich im Tagesverlauf verstärken und nach Ruhe bessern kann. Häufige Symptome sind hängende Augenlider, Doppelbilder, Sprech‑ und Schluckstörungen, eine Schwäche der Gesichts‑ oder Gliedmaßenmuskulatur, teilweise Nackenschmerzen, sowie in schweren Fällen Atembeschwerden.3
4. Wie wird Myasthenia gravis klassifiziert und der Verlauf beurteilt?
Die MGFA-Klassifikation beschreibt den höchsten Schweregrad im Krankheitsverlauf eines/-r Patient:in. Zur Verlaufsbeurteilung werden u. a. MG-ADL, QMG, MG-QoL15r und MGC eingesetzt.3
5. Welche Therapieansätze gibt es zur Behandlung von Myasthenia gravis?
Behandlungsstrategien umfassen eine Standardtherapie z. B. AChR-Hemmer und immunmodulierende Ansätze wie Glukokortikosteroide, Immunmodulatoren und – je nach Autoantikörperstatus und Krankheitsaktivität – eine Zusatzbehandlung mit FcRn-Blockern oder Komplementinhibitoren. In Krisensituationen können Plasmapherese, IVIg oder Steroidpulstherapie eingesetzt werden.3
Quellen
- Trout AJ, Dabi A, Solieman N, et al. Myasthenia Gravis: A Review. Autoimmune Deseases. 2012;1:1–10.
- Gilhus NE, Tzartos S, Evoli A, et al. Myasthenia gravis. Nat Rev Dis Primers. 2019; 5:30.
- Wiendl H, Meisel A, Marx A, et al. Diagnostik und Therapie myasthener Syndrome. S2k-Leitlinie. 2024, in: Deutsche Gesellschaft für Neurologie (Hrsg.), Leitlinie für Diagnostik und Therapie in der Neurologie. Online: www.dgn.org/leitlinien (abgerufen am: 03.03.2026).
- Gilhus NE. Myasthenia Gravis. N Engl J Med. 2016;375:2570–81.
- Lazaridis K, Tzartos SJ. Autoantibody Specificities in Myasthenia Gravis; Implications for Improved Diagnostics and Therapeutics. Front Immunol. 2020;11:212.
- Mahic M, Bozorg A, DeCourcy J, et al. Physician- and patient-reported perspectives on myasthenia gravis in Europe: a real-world survey. Orphanet J Rare Dis.2023;18(1):169.
- Saccà F, Lehnerer S, Uccheddu MB, et al. Burden of remaining symptoms and fluctuations of generalized myasthenia gravis on patients daily lives - BEYOND STUDY. 11th Congress of the European Academy of Neurology; 21-24 Juni 2025; Helsinki, Finland.
- Jackson K, Parthan A, Lauher-Charest M, et al. Understanding the Symptom Burden and Impact of Myasthenia Gravis from the Patient s Perspective: A Qualitative Study. Neurol Ther. 2023;12(1):107-128
Abkürzungen
AChE: Acetylcholinesterase; AChR: Acetylcholinrezeptor; CMS: Kongenitales myasthenes Syndrom; CT: Computertomografie; EMG: Elektromyografie; FcRn: Neonataler Fc-Rezeptor; gMG: generalisierte Myasthenia gravis; IVIg: intravenöses Immunglobulin; LEMS: Lambert-Eaton-Myasthenie-Syndrom; LRP4: Low-Density-Rezeptor-verwandtes Protein 4; MG: Myasthenia gravis; MG-ADL: Myasthenia Gravis Activites of Daily Living; MGFA: Myasthenia Gravis Foundation of America; MG-Qol15r: Myasthenia Gravis Quality of Life 15 reduced; MRT: Magnetresonanztomografie; MuSK: Muskelspezifische Tyrosinkinase; oMG: okuläre Myasthenia gravis; QMG: Quantitative Myasthenia gravis
Unser Angebot erfüllt die afgis-Transparenzkriterien
Die afgis-Zertifizierung steht für hochwertige Gesundheitsinformationen im Internet. Die Prüfung durch insgesamt zehn umfangreiche Kriterien bestätigt, dass die J&J Medical Cloud den medizinischen Fachkreis über gesundheitsrelevante Themen in seriöser, aktueller und qualitätsgesicherter Weise informiert.
EM-207572

Interessante Links


